ラベル Heteroaromatic の投稿を表示しています。 すべての投稿を表示

2011/02/19

Rhodium-Catalyzed Enantioselective Addition of Boronic Acids to N-Benzylnicotinate Salts

Christian Nadeau*, Sara Aly, and Kevin Belyk
J. Am. Chem. Soc., DOI: 10.1021/ja111540g

ピリジニウムイオンへの求核剤の付加は置換ピペリジン合成の有用な方法論である。しかしその触媒的不斉反応は、イソキノリンやキノリンへの付加は多様な求核種が用いられるものの、ピリジニウムイオンへの付加に関してはアルキン、シアニド、ジアルキル亜鉛の付加に限られるのが現状だ。本報告ではキラルロジウム触媒を用いたアリールボロン酸の付加に関するものだ。

臭化ベンジルでピリジニウムイオンとしたニコチン酸エステルに対してロジウム源、配位子、溶媒に関して検討を行った。反応温度は60度にて基質の分解がないことを確認している。120種を超える配位子のスクリーニングから、軸不斉二座配位型リン配位子が良い結果を与えることを見いだした。また塩基の存在は反応の進行に必須であり、溶解性の面からか水を混合溶媒とすることが再現性を得るために重要であった。


さまざまなボロン酸を用いて付加反応を検討した。反応の位置選択性は、全ての反応で、6位:4位が>20:1であった。総じて良好な不斉収率を与えているが、2-MeC6H4-のようなオルト位に置換基を有するものでは少し不斉収率が減少し、電子吸引基を有するものでは収率が減少する傾向が見られる。特にニトロ基置換のものでは収率は23%にまで落ち込んでいる。収率は中程度ながら、本条件はアルケニルボロン酸にも適応可能である。さらに6-メチルニコチン酸エステルを原料とした場合も、6位選択的に付加が起こり、4級炭素構築が可能だ。初期的な結果ではあるものの、BINAPを不斉配位子として中程度の収率、不斉収率で付加体を得ることに成功している。

最初に述べたようにジヒドロピリジンを還元することで多置換ピペリジンとすることができる。本論文でも3,6-cis-ピペリジンを塩化を含めて5段階にて調製している。残念なことに原料が99%eeであるのに対し、得られた多置換ピペリジンは80%eeとなっている。これはPd(OH)2を用いた水素添加条件で、一部オレフィンの異性化が進行してしまっているためだろうと論文中で述べられている。

初期的な検討ながら4級炭素構築反応を試みているところは好感が持てる。当然相当の検討があったと思われるが、高い不斉収率で得られた付加体のeeが進行してしまうのは残念で、さらなる検討が望まれる。また論文中に記載があったキラル配位子のスクリーニングなどはMerckのプロセス研究所ではどの程度自動化されていて、どれ位の時間で終えられるものなのかは興味のある所だ。

2010/12/22

Copper-Catalyzed Direct Sulfoximination of Azoles and Polyfluoroarenes under Ambient Conditions

Mitsuru Miyasaka, Koji Hirano, Tetsuya Satoh, Rafal Kowalczyk, Carsten Bolm*, and Masahiro Miura*
Org. Lett., DOI: 10.1021/ol102844q

スルホキシイミンは配位子としてだけでなく、医薬品・農薬への導入も興味を持たれている部分構造である。本報告では、スルホキシイミンと、酸性度の比較的高いヘテロアリールおよびフルオロベンゼンを用いたダイレクトアリーレーションにより炭素-窒素結合を形成している。

2-フェニル-1,3,4-オキサジアゾールを用いて条件検討を行ったところ、酢酸銅(II)を触媒、K3PO4を塩基とし、空気雰囲気下、DMF中、室温にて良好な収率でカップリング体が得られることを見いだした。この種の反応は高温を必要とすることが多いことから、室温で進行する点は本方法論の特長のひとつといえる。また窒素雰囲気下では酢酸銅(II)を量論量用いた場合でもほとんど反応が進行しないことから、空気中の酸素が何らかの作用により反応を加速していることが示唆されている。


最適条件下、各種基質において反応を試みたところ、フェニル基の置換基は電子吸引基、電子供与基いずれの場合も良好な収率で目的物を与えた。また置換機としてアルキル基も許容されている。さらにスルホキシイミン側の一般性としては数は少ないもののジアリール、ジアルキル、アリールアルキルと一通りの置換パターンは示されている。他のヘテロアリール型の基質としてはベンゾオキサゾール、ベンゾチアゾールが示されている他、ペンタフルオロベンゼンやテトラフルオロピリジンなど電子密度を下げた基質では反応が進行する。
スルホキシイミンは硫黄原子に不斉点を導入可能な点が魅力の一つであるが、室温条件で温和に進行する本方法論では不斉収率を損なうことなく、キラルスルホキシイミンを得ている。

2010/12/08

Facile Dearomatization of Nitrobenzene Derivatives and Other Nitroarenes

Dr. Sunyoung Lee, Dr. Isabelle Chataigner, Prof. Serge R. Piettre
Angew. Chemie Int. Ed., DOI: 10.1002/anie.201005779

その安定性ゆえに芳香族化合物の芳香族性を崩すような反応を行うには、金属触媒などによる活性化を必要とする場合が多い。本報告ではアゾメチンイリドと芳香族二重結合との[3+2]環化反応を金属触媒なしに進行させている。電子不足オレフィンとしてニトロ基で置換された芳香族を用いているのがポイントである。

前述のようにニトロベンゼンを電子不足2π系に用いることにし、反応性が高いと考えられる不安定型のアゾメチンイリドを4π系として反応を試みた。しかしイリドの二量化が見られるのみで望みの環化体は得られなかった。そこでさらなる反応性向上を期待してm-ジニトロベンゼンを2π系として用いている反応を行った。するとイリド2分子とジニトロベンゼンが反応した生成物がよい収率で得られた。この結果から最初の芳香族性を崩す反応には2つのニトロ基による強力な活性化が必要であるが、2回目の反応は速やかに進行したことがわかる。


続いてニトロ基ともう1つ別の電子吸引基を有する基質で反応を行ったところ、エステルのような電子吸引基でも反応が進行することがわかった。さらに1-ニトロナフタレンでも反応は進行し、2-ニトロチオフェンのようなヘテロ芳香族でも生成物を得た。後者の場合には1分子のイリドが付加したのみの生成物が得られている。1-ニトロナフタレンが反応することから、反応にあたってはニトロベンゼンよりも少しだけ反応性が高いだけでよいことが想定される。イリド生成に用いているTFAの役割であるが、ニトロベンゼンが強酸中でも安定であることから、当初の想定通りにイリド生成にのみ作用しているとして、著者らは協奏的、あるいは段階的な機構を提唱している。

ジニトロベンゼンでは使い勝手が悪いだろうが、1-トシルピロールやキノリンNーオキシドなどの複素環を用いた例は、比較的小さい分子中に複数の窒素原子が適度な距離に配置されることになり、おもしろい骨格に感じられる。

2010/10/31

Fischer Indole Synthesis with Organozinc Reagents

Benjamin A. Haag, Zhi-Guang Zhang, Prof. Dr. Jin-Shan Li, Prof. Dr. Paul Knochel
Angew. Chemie. Int. Ed., DOI: 10.1002/anie.201005319

インドール骨格は様々な天然物や合成医薬品に含まれ、それゆえパラジウムを用いる手法をはじめとして様々な方法論が開発されてきた。それでも実際の合成現場では学部レベルの教科書にも記載のある古典的なFischerインドール合成法が行われていることが多いのが実状だろう。本報告では官能基化された亜鉛試薬とジアゾニウム塩から、古典的なFischerインドール合成法と同等の中間体を経て目的のインドール環合成を行っている。古典的な方法と比べて強酸性条件下での高温を必要せず、官能基許容性の高い方法となっている。

上述のように亜鉛試薬のジアゾニウム塩への付加が平衡を介して、Fischerインドール合成と同様の中間体を与えるだろうという推論のもとに本研究は始まっている。実際に反応を行い、反応後にTMS-Clを添加しマイクロウェーブ条件で加熱する事でインドール体を収率よく得る事ができた。特に言及はないが、この閉環条件を見いだすまでには相当の検討があっただろうことは容易に推測可能だ。1級の亜鉛試薬の場合は位置選択性の問題はないが、sec-Bu基のような2級亜鉛試薬の場合には安定な多置換オレフィン中間体に由来するインドール体が選択的に得られるようだ。


見いだした条件で様々な基質を用いて反応を行った所、ニトロ基、ケトン、エステル、ヨウ化アリールなど反応性の高い様々な官能基存在下でも良好な収率で反応が進行している。これらは例えばグリニャール試薬では共存が難しい官能基群であり、亜鉛試薬を用いている利点といえる。2級亜鉛試薬の例としては対称のシクロアルカンを用いており、良好な収率で目的物を得ている。一方でこれらの基質を用いた事で、共に3置換オレフィンとなるような非対称なアルケンでは位置選択性が出ないのだろうということも推測可能だ。また芳香環上の電子が豊富な基質によってはTMS-Clの添加なしでも閉環するようだ。最後に本手法を用いて著名なNSAIDsであるインドメタシンなどを合成している。

本研究はKnochelらが精力的に進めている多官能基化された亜鉛試薬に関する研究の一環だろう。彼らの化学は他の研究者によっても様々な形で用いられており、本報告もマイクロウェーブを用いて少し使いにくい面もあるが、一つ応用例が増えたということになる。

2010/10/13

Copper-Catalyzed Direct Carboxylation of CH Bonds with Carbon Dioxide

Dr. Liang Zhang, Dr. Jianhua Cheng, Dr. Takeshi Ohishi, Prof. Dr. Zhaomin Hou
Angew. Chem. Înt. Ed., DOI: 10.1002/anie.201003995

オキサゾールなど酸性度の高いC-H結合を二酸化炭素によりカルボキシル化するという反応も、本ブログではAu-NHC錯体、炭酸セシウム加熱条件に続き、3回目の紹介となる。本報告の特徴はCO2(1atm)で反応が進行すること、および中間体を単離している点になる。

著者らは以前のホウ酸エステルのカルボキシル化で用いたCu-NHC錯体を用いて検討を開始した。ベンゾオキサゾールを基質とした検討により、[Cu(IPr)Cl]/KOtBuを用いたTHF中加熱条件でカルボキシル化が進行することをNMRにより確認したが、塩酸による後処理中に容易に脱炭酸することがわかった。そこでヨウ化アルキルを用いてエステル化の後に単離することとした。他の銅塩、配位子、塩基、溶媒では収率が劣ることがわかり前述の条件を最適とした。


基質一般性としては、置換ベンゾオキサゾールではメチル基置換体では反応が進行するものの、他の置換基としてはハロゲンやアリール基など酸性度を向上させるものに限られており、反応が進行するギリギリの条件であることが伺える。また4位置換体に関しては立体的な要因からか収率が低い傾向にあるようだ。他の複素環として、ベンゾイミダゾールや1,3,4-オキサジアゾールなどでも反応を行っているが低収率にとどまっている。

反応機構としてはCu-NHC錯体によるベンゾオキサゾール銅錯体の生成、カルボキシル化、カルボン酸カリウム塩の生成という一般的な機構を著者らは示し、2つの中間体の単離に成功している。以前紹介したAu-NHC錯体の系でも、CO2がAu上に配位した中間体の単離に成功しているが、Auは直線型2座配位の形式をとるためオキサゾールのヘテロ原子との相互作用は存在しない構造をしていた。一方で今回の系ではCu-NHC錯体を用いているため、単離した中間体はベンゾオキサゾールの窒素原子-銅-カルボキシル基とで5員環を形成している。本文中での言及は特にないものの、より安定と考えられる中間体の生成が活性化エネルギーの減少、常圧での反応進行に至っている可能性は考えられる。

以前紹介した2報は加圧条件(1.4atmなど)で、本報告は1atmであるが基質がかなり限定的であるため同列に扱うわけにはいかない(反応性が高い基質なら以前の報告の条件でも1atmで進行する可能性もある)。それでも本論文に限っては類似の報告との差別化をはかるためには1atmという条件をもっと論文中で強調すべきではないかなと感じた。

2010/10/11

Regioselective Palladium-Catalyzed Arylation of 4-Chloropyrazoles

Carlos Mateos*, Javier Mendiola*, Mercedes Carpintero, and Jos Miguel Mnguez
Org. Lett., DOI: 10.1021/ol1020898

反応条件の最適化検討では、各パラメータに関して1変数を振りながら最適化を行っていくのが普通だろう。しかし条件検討に時間がかかり過ぎてしまい、化合物を迅速に供給する必要がある場合には問題が生じやすい。このような場合に、実験計画法に基づいて複数のパラメータを同時に動かしつつ検討を行うと検討時間を短縮できる可能性がある。本論文でも実験計画法を効率的に用いて素早く条件の最適化を行っている。

著者らはSAR研究の一環として5-アリール-1-メチルピラゾール誘導体を迅速に供給する必要が生じた。1-メチルピラゾールを用いて既存のdirect arylation条件で反応を行った所、反応性はC5>C4>>C3であり、4,5-二置換体もかなりの割合で生成してきてしまった。4位をハロゲン原子でブロックしたうえで反応を行うこととした。4-クロロと4-ブロモの基質で反応を行った所、4-クロロ体の方が反応性が高かったものの3位と5位の選択性が約1:1であった。そこで4-クロロ体を用いて条件検討を行うこととした。


溶媒、塩基、触媒、配位子、添加剤の組み合わせによりC3/C5選択性とC5体の収率を最適化することとした。文献より各要素で用いる条件を抽出したところ、全組合わせは7200通りになった。この条件から実験計画法により48通りの条件に絞り込んで、実験を行い、HPLCによる分析で各反応における収率と位置選択性に関するデータを取得した。得られたデータをJMP(ジャンプ)による統計解析を行った結果、塩基としてBu4NOAcを用いることが最も重要であり、その他の要素に関しては統計的な有意はなかった。こうして得たデータから、収率と選択性に関して、それぞれを最大化するであろう2条件を作成し、反応を行ったところ、収率に関して最適化を行った条件がより優れていると判明した。得られた最適条件を他の基質についても行ったところ、電子吸引基、供与基置換の芳香環はともに収率よく導入可能だが、オルト位置換のものは収率が低下する傾向にある。またピリジン環のようなヘテロ芳香族も導入可能であった。

このような実験計画法を駆使した最適化は、最短で狙った反応を最適化できる可能性を秘めているものの、現実的には本報告のように類似の反応からある程度条件が絞れる場合に効果を発揮する可能性が高い。それでもこれだけ計算機が進んだ時代に、30年前と同じスクリーニング法をしているのも能がないとは思うので、何かしら工夫しながら少しずつ取り入れていく意識改革は必要だろう。個人的にはファイザーのケモインフォマティクス/データマイニングの論文はいつもいいなと感じていて、すぐに何かの役に立つかわからないけれどこういった解析のクセを付けたいなと思っている。実験計画法によるアプローチはアカデミアより企業の方が盛んで、プロセス検討などではよく使われているらしいが、本論文のように探索段階で用いるのは珍しいのではないかなと感じたが実際のところどうなんでしょう。

2010/09/13

Selective C-4 Alkylation of Pyridine by Nickel/Lewis Acid Catalysis

Yoshiaki Nakao*, Yuuya Yamada, Natsuko Kashihara, and Tamejiro Hiyama*†
J. Am. Chem. Soc., DOI: 10.1021/ja106514b

ピリジンの遷移金属によるC-H結合の活性化は、窒素原子の配向性もあって通常2位選択的な官能基化が実現される。これは裏を返すと3位や4位選択的な反応は難しいことを意味する。本報告は嵩高いルイス酸とニッケル触媒の組み合わせにより、4位選択的なアルキル化を実現したというものだ。

著者らはすでに2位選択的なピリジンの官能基化には成功している。金属が窒素に配位しながら2位を官能基化するような系とは異なり、著者らの系はピリジン窒素の選択的活性化とはニッケル-アレーン様錯体を経て、ピリジン2位の官能基化を実現していることから、条件を調節することで3位や4位選択的な官能基化が可能なのではないかと考えたようだ。検討の結果、嵩高いアルミニウムルイス酸としてMAD、またニッケル上の配位子も嵩高いNHC型のものを用いることで、ピリジンとアルケンによる4位選択的アルキル化が進行することを見いだした。基質によってはニッケルの挿入段階に由来する直鎖/分岐鎖型の生成物の比が異なるものの、多くの基質で直鎖アルキル体選択的に生成物を得ている。この反応は様々なアルケンに適応可能で、ピリジン上の2位や3位に置換基を有していても望みの反応が進行している。キノリンのように共役系の範囲が伸びているものでも窒素原子のパラ位選択的にアルキル化が進行しているのは興味深い。


d5-ピリジンを用いた反応機構解析から、ニッケル-ピリジン錯体からのC-H官能基化はC4位が速度論的には有利であるものの、C2、C3でも起こりうることが明らかとなった。しかし、その後のアルキル基の挿入段階/還元的脱離段階が後者では立体的要因などから進行しないとことからC4位体のみが得られてくるようだ。また山本尚先生の研究ではMADは触媒的に用いるのには難しい印象を受けるが、著者らはMAD/ピリジン/生成物間における混合NMR実験により平衡を確認しており、MADの触媒サイクル機構が妥当であるとしている。

ピリジン環の2位以外の官能基化は、選択肢が少ないのが現状なので、このような反応の開発は素直に嬉しい。反応機構からの仮説により嵩高い触媒の利用を想起し、それを形としてまとめあげた本研究は美しいと言えるだろう。結論部にも記されているが、今後の動向として3位選択的な反応が実現すればさらに有用性が増すのは間違いない。

2010/09/11

Pyridine Activation via Copper(I)-Catalyzed Annulation toward Indolizines

Jos Barluenga*, Giacomo Lonzi, Lorena Riesgo, Luis A. Lpez, and Miguel Toms*
J. Am. Chem. Soc., DOI: 10.1021/ja106751t

多環式複素環化合物は医薬、農薬、材料など各種分野で用いられる骨格であり、なかでもイミダゾピリジンやインドリジンなど橋頭位に窒素原子を有する化合物は魅力的である。本報告ではジアゾ酢酸と銅触媒から生成した銅カルベノイド種とピリジン誘導体との[3+2]型環化反応によりインドリジン誘導体を合成する反応に関するものだ。

まず触媒量の臭化銅(I)存在下、ビニルジアゾ酢酸エチルとピリジンとの反応を行ってみた所、34%ながら目的とするインドリジンが得られた。ある種のインドリジン誘導体は不安定で、シリカゲルにより分解することが知られているため、生成物の安定化を考えてイソプロピレンジアゾ酢酸エステルとの反応を試みた所、メチル基置換体が90%の収率で得られた。また遷移金属カルベノイドとしては一般的なRh2(OAc)4の利用ではまったく反応が進行しないとのことだ。


各種基質を用いて反応を行ったところ、ジアゾ酢酸エチル側の置換基はβ位、γ位、置換基なしの順に収率が低下する傾向にあることがわかった。またピリジン上の置換基は電子吸引基はよいものの、メトキシ基やジメチルアミノ基のような電子供与基では複雑な反応混合物を与えてしまうとのこと。3位置換ピリジンの位置選択性は気になる点だが、3-ニトロピリジンや3-シアノピリジンなどでは置換基のパラ位から巻き込むのに対し、3-メチルピリジンでは置換基のオルト位から巻き込んでいる。ハロゲン置換でも低いながらも後者の選択性を示しており、電子的な要因や金属との配位能をはじめ複数の要素が影響していると思われる。

著者らは反応機構として以下のようなものを提唱している。すなわち、1) ジアゾ酢酸と銅触媒から銅カルベノイド種が生成、2) カルベノイドへのピリジン窒素からの1,4-付加、3) 生じた中間体からピリジン環への巻き込みが起こり銅(III)メタラサイクルの生成、4) 還元的脱離による銅(I)-π中間体の生成と酸化的芳香族化を経て目的物の生成と触媒の再生が起こる、というサイクルだ。さらに計算により1) ピリジン付加の段階が律速である、2)還元的脱離後に生じる中間体は速度論的/熱力学的に安定なものである、 という2つの結論を得ている。

副生成物にもよるが、著者らの主張ではピリジンによる付加が律速であることと、電子供与基置換の基質ではよい結果を得られていないことに違和感を感じる。また生成物の不安定性から仕方がない部分もあるが、収率が低い基質では結局置換基の性質によって反応性が低いのか、生成物が不安定なのかがわかりにくいのも気になる点だろう。

2010/07/26

Carbon Dioxide as the C1 Source for Direct C−H Functionalization of Aromatic Heterocycles

Oleg Vechorkin, Nathalie Hirt and Xile Hu*
Org. Lett., Article ASAP
DOI: 10.1021/ol101450u

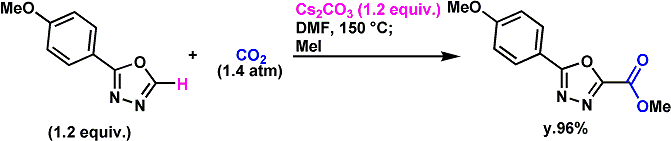
以前にAu-NHC錯体によってオキサゾールなどの複素環をCO2を用いてカルボン酸とするという反応を紹介した。本報告では基質はベンゾチアゾールなどのより酸性度の高いものに限られるけれども、炭酸セシウムという塩基のみを用いてCO2との反応によりカルボン酸を得るという反応に関するものだ。

著者らはベンゾチアゾールのC2プロトンのpKaは27(DMSO)なので、LiOtBuなどの塩基で脱プロトン化が可能(tBuOH, pKa=29.4, DMSO)と考え検討を開始した。実際にCO2雰囲気下、DMF中にて反応を行わせることで、LiOtBuだけでなく炭酸セシウムを塩基とした場合にもベンゾチアゾールのカルボキシル化が定量的に進行した。著者らはより温和な条件を好み、その後の検討では炭酸セシウムを用いることとした。また反応条件は125度という高温条件であり、生成物の脱炭酸などの分解反応も5時間で20%ほど進行するとのことで、今後の検討では系中でメチルエステルに変換している。


基質としては冒頭で述べたように複素環の酸性度が肝であり、電子吸引基置換のものが多いのが気になる点だが、置換ベンゾチアゾール/ベンゾオキサゾールに関しては良好な収率で得ている。その他の複素環としては、5-アリールオキサゾールや2-アリールオキサジアゾールも適用可能なようだ。後者の場合、アリール基はメトキシのような電子供与基置換でも良好な収率で反応は進行する。またチアジアゾールを基質とした場合には開環反応が進行してしまうとのこと。

基質一般性などで見劣りするのは否めないが、それは塩基性によるものが大きい。例えばAu-NHC錯体の系で基質としていたチアゾールのpKaは29.4(DMSO)であり、やはり活性化なしに炭酸塩で脱プロトン化するのは厳しいということになるだろう。この反応もLiOtBuを塩基としてもう一度基質一般性を検討すれば、もう少し広い範囲で反応が進行するかもしれないと感じた。

2010/07/12

New Synthesis of 1-Substituted-1H-indazoles via 1,3-Dipolar Cycloaddition of in situ Generated Nitrile Imines and Benzyne

Christian Spiteri, Steve Keeling and John E. Moses
DOI: 10.1021/ol101150t

1H-インダゾールはインドールからの派生骨格として幅広い応用範囲可能性を有しており、例えば創薬化学においては母骨格として使われることもある。合成法としてはo-Me置換アニリンやヒドラジンからの分子内環化反応、ハロアリールを基質としたPdやCuのクロスカップリングを起点とする反応などが一般的だ。一方でベンザインと1,3-双極子の[3+2]環化反応も直接的にインダゾール骨格を与える手法と考えられ、実際にジアゾ酢酸エステルとの反応が報告されている。本報告も、同様にニトリルイミンを1,3-双極子として用いたインダゾール合成方法に関するものだ。

先のジアゾ酢酸エステルを用いる方法論は、温和な条件で生成物を得ることが可能であるが、生成物の置換様式としては1位窒素無置換-3位エステル基置換型のものしか得られない。ニトリルイミンを用いれば異なった置換様式のものも合成可能であるということが本方法論のウリの一つとなる。この反応を考えるにあたって注意する点は、ベンザイン、ニトリルイミンともに反応性が高いために、お互いを適切な濃度で生成させないと各々のダイマー体などが生成するだけに終わる可能性があることだろう。実際にTBAFをベンザイン発生におけるフッ素源、かつニトリルイミン生成のための塩基として用いた所、望みの成績体も得られてきたがニトリルイミンの二量体も得られてきた。種々検討の結果、CsFと18-クラウンエーテルの組み合わせにより、二量体の生成を抑え、短時間で反応が進行することを見いだした。カリウムよりもイオン半径の大きいセシウムを用いた場合でも、クラウンエーテルの効果が如実に現れている点は注目だろう。


基質適応範囲は広いとは言いがたく、インダゾール3位置換基にあたる部位に電子吸引基を有する芳香環がある場合では収率が落ちる傾向にある。その中でもイソオキサゾールやチオフェンなどの複素環でも中程度の収率で生成物を得ている点は評価できる。全体的に基質によって収率がばらつくのは、先にも述べたように5分という短時間で反応が完結してしまう試薬の反応性の高さに由来するのだろう。

「室温5分」という点を著者らはポイントの一つとしているように見受けられるが、スケールアップを考えた際には「室温」も「5分」も好ましい点ではない。内温測定をすればどの程度の発熱があるかはわかるだろうが、本反応でもかなり発熱しているのではないだろうか。収率改善のためには、ベンザイン生成の限界温度とニトリルイミン生成の限界温度を調べた上で、もう少し低温で温度制御することが重要だと思われる。その際に特にニトリルイミンの場合は、置換基次第で条件を変えることになることも考えられる。

2010/07/07

Pd-Catalyzed O-Arylation of Ethyl Acetohydroximate

Thomas J. Maimone and Stephen L. Buchwald*
DOI: 10.1021/ja1044874

各種中間体として有用なO-アリールヒドロキシルアミンは、ヒドロキシルアミンを用いたSnAr反応や銅触媒を用いたヨウ化アリールとオキシムとのカップリング反応などで合成されるが、現在最も汎用性のある方法論は銅塩を用いたホウ酸アリールとN-ヒドロキシフタルイミドとのカップリング反応だ。本報告は、パラジウム触媒を用いた方法論に関するものだ。

ヒドロキシルアミン源としては市販の酢酸エチルオキシム体を用いて、臭化アリールを基質として、各種検討を行った所、著者らの開発したビアリール型配位子を用いた際に反応が素早く進行することを見いだした。本反応では、1)生成物のN-O結合の熱安定性、および2)高温によるN-O結合へのパラジウムの挿入、が危惧されるため、比較的低温での反応が望ましい。そのため配位子による触媒の反応性向上がポイントのようだ。


基質一般性も広く、ヨウ化アリール、臭化アリールはもとより塩化アリールでも反応は進行するが、電子豊富な塩化アリールに関しては現状では厳しいようだ。また各種複素環のうち、活性N-H結合を有する基質への適用も現在の所難しいとのこと。それでも一般的な反応よりも広い基質適応範囲を持っていることは間違いない。

生成物は塩酸を用いて容易にO-アリールヒドロキシルアミンへと変換が可能であり、系中にαプロトンを有するケトンを共存させておくことでベンゾフラン誘導体へと変換が可能となっている。最終的にはこの変換も短時間で良好な収率を与える条件を見いだしているが、論文中には相当の検討を重ねたことを示唆する記述がある。

全体を通して、収率、反応時間など細かい部分まで完成度が高く、さすがBuchwaldと感じさせる論文であった。

2010/06/25

Carboxylation of C−H Bonds Using N-Heterocyclic Carbene Gold(I) Complexes

Ine I. F. Boogaerts and Steven P. Nolan*
DOI: 10.1021/ja103429q

オキサゾールの活性プロトンはブチルリチウムなどの強塩基で引き抜くことが可能で、求電子剤との反応などに用いられる。本報告はAu-NHC錯体を塩基触媒として用い、CO2雰囲気下で挿入を行わせ、カルボン酸を得る反応に関するものだ。上述の両論量の強塩基を用いる方法論では生じる塩廃棄物量という点で、遷移金属触媒とボロン酸などを用いる既存方法と比べた場合には基質を事前調整する必要がない点で有利な点ということになる。

Au-NHC錯体は電子不足芳香族のC-H結合を活性化することは既に報告されていたので、pKaから考えてオキサゾールのC-H結合も活性化可能だと筆者らは考えた。実際に検討をしてみると、オキサゾールのみならずN-メチルイミダゾールやトリアゾールなどの複素環でもカルボキシル化が進行した。個人的には意外だったが、チアゾールに関しても反応が進行するものの2位選択的ではなかったため、pKaに差が少ないということなのだろう。


反応機構については、オキサゾールに挿入したHet-Au-NHC型の中間体と、そこにCO2の挿入したHet-CO2-Au-NHC型の中間体を単離している(上図中間体)。これにより提唱されている機構をきちんと支持することに成功している。

今回の反応は触媒料1.5 mol%で収率もよく、NHC触媒も頻用されるタイプのものであり、CO2分圧も1.5barとさほど高くないため、使い勝手はよさそうだ。現在のところ実務では、ブチルリチウムを用いて生成させたアニオンに、ドライアイスより発生させたガスを吹き込むことでカルボン酸とすることが多いけれど、ガスの脱水に硫酸を通すなど装置の組立てが少し面倒である。今後、本報告のような手法がどんどん増えていけば、既存の方法論に取って代わることになるかもしれない。

2010/05/24

Directed Lithiation of N-Benzenesulfonyl-3-bromopyrrole

Tsutomu Fukuda, Takeshi Ohta, Ei-ichi Sudo and Masatomo Iwao*
DOI: 10.1021/ol100810c

ピロール環などの複素環は水素結合能を有する芳香族ということもあり、マテリアル、医薬など機能性分子において重要なユニットであり、置換ピロールの合成手法に習熟しておくことは重要だ。ピロール分子は窒素フリーまたはアルキル置換では反応性が高く、容易に自己縮合を繰り返してしまうが、pTs基などで窒素上の不対電子をマスクしてあげることでリチウム化などが容易に進行するようになる。本論文もこのようなN-スルホニル置換ピロールのリチウム化に関する面白い知見を含んだ報告だ。

Nーベンゼンスルホニルー3−ブロモピロールをLDAでリチウム化し、求電子剤を加えたところ、用いる求電子剤の種類により2位と5位の選択性に差が出たことが本論文の発端だ。傾向として、反応性の高い求電子剤(クロロギ酸メチルなど)では2位選択的に、反応性の低い求電子剤(DMFなど)では5位選択的に反応することがわかり、系中での2位と5位リチウムの平衡が考えられた。

そこで、筆者らはNーベンゼンスルホニルー2、4−ジブロモピロールを用いて、まずはnーブチルリチウムで2位をハロゲンーリチウム交換によりリチウム化した後(前述の5位に相当)、ジイソプロピルアミンを用いて処理をした。その後に反応性の高い求電子剤(クロロギ酸メチル)を加えたところ系中にはいなかったはずの5位で反応した化合物(前述の2位に相当)が得られた。


この実験事実から以下の二つが推測された。すなわち、1)臭素の電子吸引性のためにより安定であるC−2リチウム種とC−5リチウム種は3−ブロモピロールを介して平衡状態にある、2)臭素の電子吸引性により反応性の低下したC−2リチウム種では反応性の高い求電子剤としか反応できず、反応性の低い求電子剤とはC−5位で反応する、という推測だ。

論文中のジブロモピロールを用いた実験はうまく設計されていて、科学的におもしろいことに加え、3位臭素を足がかりにして、さらなる変換の可能性を持つことも合成化学的側面からも魅力的である。強いて言えば、条件検討のTable1が2位と5位の脱プロトン化の選択性に拘りすぎてしまっていて、論文全体の構成からすると浮いてしまっている印象を受けた。

2010/04/27

Carbon−Carbon Bond Formation and Pyrrole Synthesis via the [3,3] Sigmatropic Rearrangement of O-Vinyl Oxime Ethers

Heng-Yen Wang, Daniel S. Mueller, Rachna M. Sachwani, Hannah N. Londino and Laura L. Anderson*
DOI: 10.1021/ol100659q

有機材料や医薬品の母骨格として有用な置換ピロールの合成法として教科書によく取りあげられる反応には、1,4ージカルボニル化合物とアミンとの縮合、Paal-Knorr反応がある。しかし原料の1,4-カルボニル化合物の調製は、逆合成しにくい場合も多々あり厄介となることがある。
その点、O-ビニルオキシムを原料とする[3,3]-シグマトロピー転位を介する1,4-イミノカルボニル化合物の生成と、連続する環化によりピロール環を構築するTrofimovらが報告した手法は1,4-ジカルボニル化合物を合成する必要がない点が勝っているといえるが、Trofimovらの方法はO-ビニルオキシムを合成する際に、強塩基存在下でアセチレンを用いており、官能基受容性と生成物の位置選択性に問題を抱えていた。

本報告では、O-アリルオキシムの異性化というアプローチを取ることで、より温和かつ位置選択的にO-ビニルオキシムを合成することを達成しており、同時に2,3,4位選択的に3置換ピロール合成に成功している。


O-アリルオキシムの異性化が鍵となるが、通常アリルエーテルの異性化に用いられるロジウムやイリジウム錯体では望みの反応が起こらず、[(cod)IrCl]2/2NaBH4/2AgOTfという条件から生じるカチオン性イリジウム錯体が有効であり、種々のO-アリルオキシムからTHF中、室温にて中程度から良好な収率でcis/transの混じりとしてビニルオキシムを得ている。調製したオキシムはジオキサン溶媒でモレキュラーシーブを添加して加熱することでシグマトロピー転位と続く環化が起き、中程度の収率で目的物の置換ピロールを得ている。この際、両α位からエナミンが生じうる場合には、立体的にすいている方、電子的に安定化する方から反応が進行している。ここでは段階的に反応を進行させているが、ワンポットで進行させることも可能で、その際はTHF溶媒で脱水剤なしで加熱することで目的物を中程度の収率で得ている。

本反応はオレフィンの異性化に着目することで、温和な条件でO-ビニルオキシムを得ることに成功しているものの、全体的に収率が低いのが気になる点だ。特に環化段階の収率が低く、この部分の改善が必要だろう。基質としては原料の合成が難しくなるかもしれないが、アリルではメチル置換のピロールしか合成できないので、もう少し複雑な置換基の導入に挑戦するというのも次の展開として考えられる。
シグマトロピー転位は、多くの場合立体選択的にきれいに決まることが多いので、日頃の合成戦略にも上手に組み込めるようになりたいものだ。